Autorizzazione alla produzione e immissione in commercio dei medicinali per uso umano
Slide da Cirff su Autorizzazione alla Produzione ed Immissione in Commercio dei medicinali per uso umano: Procedura Nazionale ed Europea. Il Pdf descrive le procedure per l'autorizzazione dei medicinali, illustrando i Titoli III e IV del Codice Comunitario e i cinque moduli del Dossier di Registrazione (CTD) per il corso di laurea in Controllo di Qualità.
Mostra di più52 pagine

Visualizza gratis il Pdf completo
Registrati per accedere all’intero documento e trasformarlo con l’AI.
Anteprima
Corso di Laurea Triennale in Controllo di Qualità
OVSTEFRID CRFF Corso di Laurea Triennale in Controllo di Qualità Autorizzazione alla Produzione ed Immissione in Commercio dei medicinali per uso umano: Procedura Nazionale ed Europea Prof.ssa Enrica Menditto Centro Interdipartimentale di Ricerca in Farmacoeconomia e Farmacoutilizzazione (CIRFF)
Codice Comunitario: Titoli III e IV
1Codice Comunitario: Titoli III e IV OVST ORFF PERATOR ROM
Immissione in Commercio e Produzione
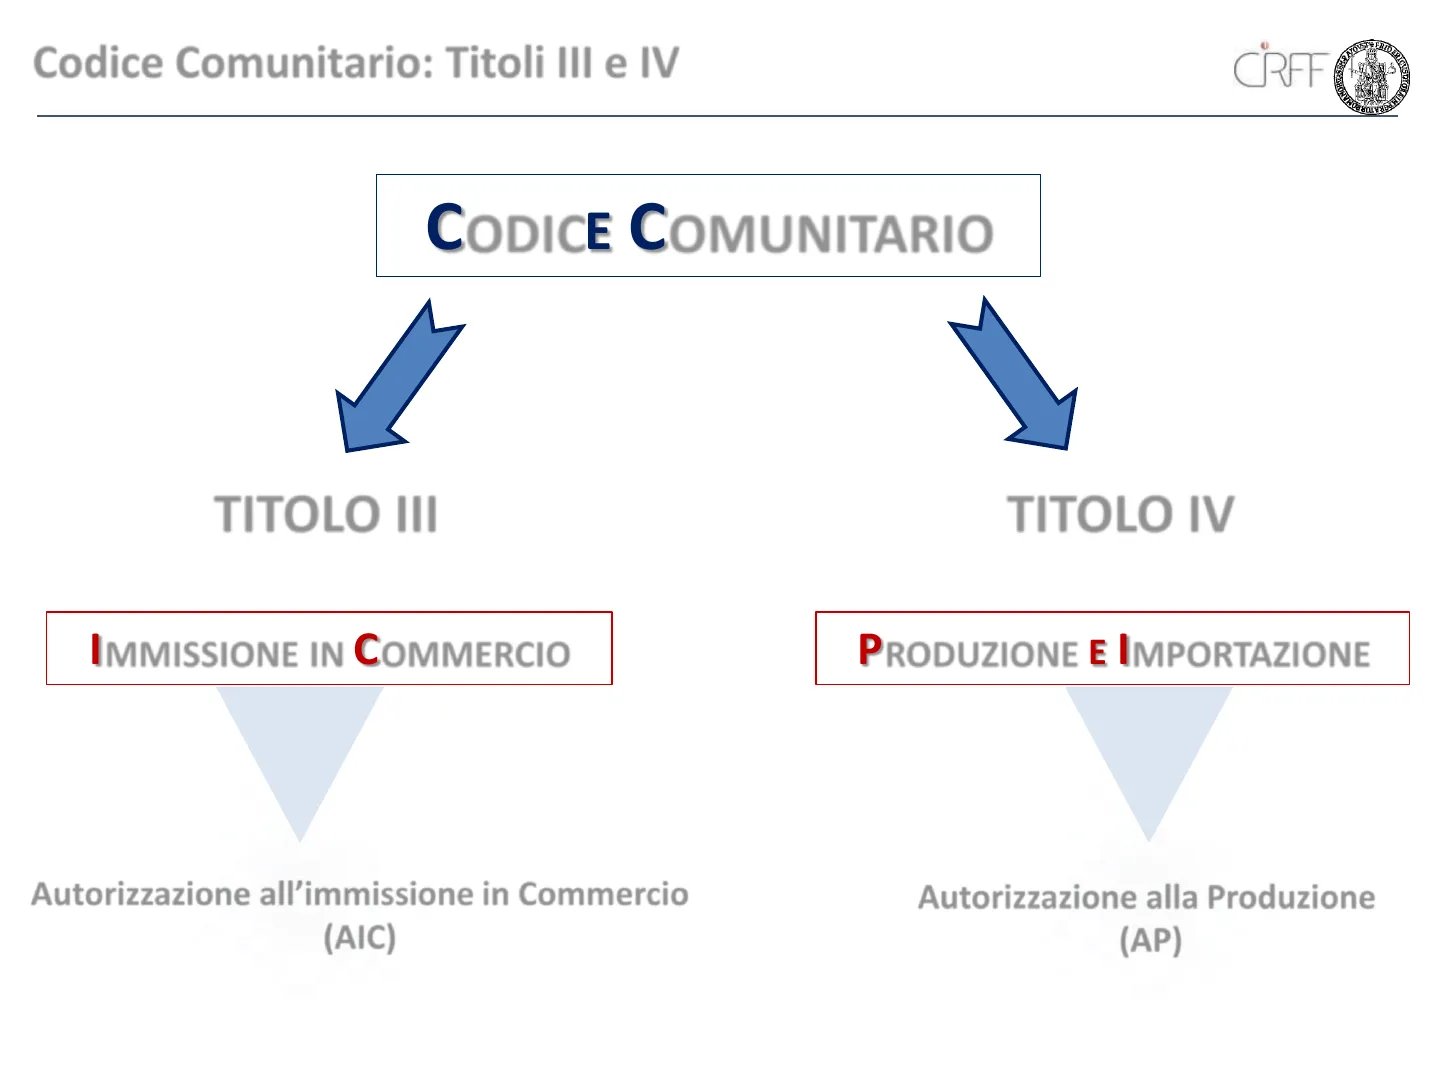
CODICE COMUNITARIO TITOLO III TITOLO IV IMMISSIONE IN COMMERCIO PRODUZIONE E IMPORTAZIONE Autorizzazione all'immissione in Commercio (AIC) Autorizzazione alla Produzione (AP)
Autorizzazione alla Produzione e Immissione in Commercio
2Autorizzazione alla Produzione a all'Immissione in Commercio RFF Oys MPERATOR RON PER UN MEDICINALE DI ORIGINE INDUSTRIALE, DISPONIBILE SUL TERRITORIO ITALIANO, REQUISITI FONDAMENTALI DA SODDISFARE SONO ASSICURATI DA:
Requisiti Fondamentali per i Medicinali
Autorizzazione alla Produzione (AP) Autorizzazione all'immissione in Commercio (AIC) Qualità Qualità Efficacia Sicurezza AIFA AIFA/EMA VALUTAZIONE POSITIVA RAPPORTO RISCHIO/BENEFICIO
Regolamentazione Farmaceutica
3Regolamentazione Farmaceutica 0 OVSTY CRF FRIO PERATORRO ART. 6, c. 2 DEL DECRETO LEGISLATIVO 219 DEL 24 APRILE 2006 Attualmente, nessun medicinale può essere commercializzato, anche come Global Marketing Authorization, in uno Stato membro dell'Unione Europea (UE) senza un' Autorizzazione all'Immissione in Commercio (AIC) rilasciata dalle autorità competenti. AUTHORIZED
Sistema Normativo Europeo per i Medicinali
4Sistema Normativo Europeo per i medicinali ORFF + FRI PERATOR RON Il Sistema Normativo Europeo per i medicinali si basa su una rete composta da:
Componenti del Sistema Normativo Europeo
50 autorità di regolamentazione dei 31 Paesi dello Spazio Economico Europeo (SEE) Commissione Europea EMA IMPORTANTE RUOLO NELLA REGOLAMENTAZIONE DEI MEDICINALI NELL'UE:
- Diritto di iniziativa, ossia può proporre nuovi atti legislativi o modifiche di atti già esistenti per il settore farmaceutico;
- Attuazione, ossia può adottare misure di esecuzione e monitorare la corretta applicazione del diritto dell'UE in materia di prodotti farmaceutici;
- Portata globale, ossia può assicurare un'opportuna collaborazione con i partner internazionali pertinenti e promuove il sistema normativo dell'UE a livello globale.
Armonizzazione Farmaceutica Europea
5Sistema Normativo Europeo per i medicinali ORFF + FRI PERATOR RON L'UE, nell'ottica di armonizzazione farmaceutica, partecipa alle attività dell'INTERNATIONAL COUNCIL FOR HARMONISATION OF TECHNICAL REQUIREMENTS FOR PHARMACEUTICALS FOR HUMAN USE (ICH) che riunisce le autorità regolatorie di Europa, Giappone e USA e l'industria farmaceutica per discutere gli aspetti scientifici e tecnici della registrazione dei farmaci. ARMONIZZAZIONE PER LA REGISTRAZIONE DEI FARMACI ASSICURANDO: QUALITÀ EFFICACIA SICUREZZA
Linee Guida ICH per il Dossier di Registrazione
6Sistema Normativo Europeo per i medicinali ORFF + FRI PERATOR RON INTERNATIONAL COUNCIL FOR HARMONISATION OF TECHNICAL REQUIREMENTS FOR PHARMACEUTICALS FOR HUMAN USE (ICH) 1 L'ICH HA DEFINITO LE LINEE GUIDA PER LO SVILUPPO, LA COSTRUZIONE, IL FORMATO E IL CONTENUTO DEL DOSSIER DI REGISTRAZIONE: COMMON TECHNICAL DOCUMENT (CTD) FORMATO OBBLIGATORIO IN EUROPA DAL LUGLIO 2003 E SI APPLICA A OGNI DOMANDA DI REGISTRAZIONE
Dossier di Registrazione: CTD
7Dossier di Registrazione: CTD ORFF FRI SERATORRO IL CTD SI COMPONE DI 5 MODULI CHE CONTENGONO TUTTE LE INFORMAZIONI RELATIVE A QUALITÀ, SICUREZZA ED EFFICACIA E SONO VALIDI PER TUTTE LE CATEGORIE DI FARMACI.
Moduli del CTD
MODULO 1 Informazioni amministrative Specifico per la Regione in cui si presenta la domanda, dunque, non fa parte del contesto armonizzato poiché è legato alle strutture amministrative di ciascuna Regione. MODULO 2 Riassunti Comprende le analisi critiche e i riassunti delle tre parti tecniche. I riassunti critici sostituiscono la relazione dell'esperto (Expert Report). Modulo composto da High Level Summaries che comprendono il riepilogo generale della qualità, i sommari clinici e non clinici. MODULO 3 Qualità Riporta tutti i dati originali relativi a fabbricazione e controllo della sostanza attiva e del prodotto finito. Dimostra la modalità con cui sono costruite e controllate identità, potenza, purezza e riproducibilità durante il processo di fabbricazione. MODULO 4 Pre-clinica Comprende rapporti e lavori relativi alla sperimentazione biologica non- clinica, analizzati e riassunti nel Modulo 2. MODULO 5 Clinica Comprende rapporti e lavori relativi alla sperimentazione clinica, commentati nel Modulo 2.
Dossier di Registrazione: CTD
8ORFF OVST PERATOR ROM DOSSIER DI REGISTRAZIONE: CTD
Norme e Protocolli Analitici, Tossico-Farmacologici e Clinici
9NORME E PROTOCOLLI ANALITICI, TOSSICO-FARMACOLOGICI E CLINICI IN MATERIA DI PROVE EFFETTUATE SUI MEDICINALI DLvo n. 219/06 - Allegato I ORFF OVST PERATOR ROM INDICE Introduzione e principi generali Requisiti relativi al dossier standardizzato di autorizzazione all'immissione in commercio
Modulo 1: Informazioni Amministrative
1. Modulo 1: Informazioni amministrative 1.1. Indice 1.2. Modulo di domanda 1.3. Riassunto delle caratteristiche del prodotto, etichettatura e foglietto illustrativo 1.3.1. Riassunto delle caratteristiche del prodotto 1.3.2. Etichettatura e foglietto illustrativo 1.3.3. Esemplari e campioni 1.3.4. Riassunti delle caratteristiche del prodotto già approvati negli Stati membri 1.4. Informazioni riguardanti gli esperti 1.5. Requisiti specifici per tipi diversi di domande 1.6. Valutazione del rischio ambientale
Modulo 2: Riassunti
2. Modulo 2: Riassunti 2.1. Indice generale 2.2. Introduzione 2.3. Riassunto generale relativo alla qualità 2.4. Rassegna relativa alla parte non clinica 2.5. Rassegna relativa alla parte clinica 2.6. Riassunto relativo alla parte non clinica 2.7. Riassunto relativo alla parte clinica
Modulo 3: Informazioni Chimiche, Farmaceutiche e Biologiche
3. Modulo 3: Informazioni chimiche, farmaceutiche e biologiche per medicinali contenenti sostanze attive chimiche e/o biologiche 3.1. Formato e presentazione 3.2. Contenuto: principi e requisiti fondamentali 3.2.1. Sostanza/e attiva/e 3.2.1.1. Informazioni generali e relative alle materie prime e ai materiali sussidiari 3.2.1.2. Processo di fabbricazione della/e sostanza/e attiva/e 3.2.1.3. Caratterizzazione della/e sostanza/e attiva/e 3.2.1.4. Controllo della/e sostanza/e attiva/e 3.2.1.5. Standard o materiali di riferimento 3.2.1.6. Contenitori e sistema di chiusura della sostanza attiva 3.2.1.7. Stabilità della/e sostanza/e attiva/e 3.2.2. Medicinale finito 3.2.2.1. Descrizione e composizione del medicinale finito 3.2.2.2. Sviluppo farmaceutico 3.2.2.3. Processo di fabbricazione del medicinale finito 3.2.2.4. Controllo degli eccipienti 3.2.2.5. Controllo del medicinale finito 3.2.2.6. Standard o materiali di riferimento 3.2.2.7. Contenitore e chiusura del medicinale finito 3.2.2.8. Stabilità del medicinale finito
Modulo 4: Relazioni Non Cliniche
10TRFF VSTI FRI PERATOR RON 4. Modulo 4: Relazioni non cliniche 4.1. Formato e presentazione 4.2. Contenuto: principi e requisiti fondamentali 4.2.1. Farmacologia 4.2.2. Farmacocinetica 4.2.3. Tossicologia
Modulo 5: Relazioni sugli Studi Clinici
5. Modulo 5: Relazioni sugli studi clinici 5.1. Formato e presentazione 5.2. Contenuto: principi e requisiti fondamentali 5.2.1. Relazioni sugli studi biofarmaceutici 5.2.2. Relazioni sugli studi effettuati in campo farmacocinetico con uso di biomateriali umani 5.2.3. Relazioni sugli studi farmacocinetici sull'uomo 5.2.4. Relazioni sugli studi farmacodinamici sull'uomo 5.2.5. Relazioni sugli studi sull'efficacia e la sicurezza 5.2.5.1. Relazioni di studi clinici controllati concernenti l'indicazione richiesta 5.2.5.2. Relazioni di studi clinici non controllati, relazioni di analisi di dati relativi a più di uno studio e altre relazioni di studi clinici 5.2.6. Relazioni sull'esperienza successiva all'immissione in commercio 5.2.7. Moduli per i «case reports» la relazione delle prove ed elenchi dei singoli pazienti
Basi Legali dell'AIC
11Basi legali dell'AIC OVST ORFF MPERATORROM LA BASE LEGALE DELL'AIC È DETERMINATA DALLA DOCUMENTAZIONE CHE DEVE ESSERE PRESENTATA DAL RICHIEDENTE A SUPPORTO DELLA DOMANDA DELL'AIC E STABILISCE L'INSIEME DEI REQUISITI SPECIFICI AI QUALI DEVE ATTENERSI SIA CHI PRESENTA LA DOMANDA SIA CHI LA VALUTA APPROVED NEI PAESI DELL'UE NESSUN MEDICINALE PUÒ ESSERE MESSO IN COMMERCIO SE NON È STATA RILASCIATA UN'AUTORIZZAZIONE DALL'AUTORITÀ COMPETENTE DELLO STATO MEMBRO O DALLA COMMISSIONE EUROPEA, SULLA BASE DI UN'OPINIONE SCIENTIFICA DEL CHMP (COMMITTEE FOR MEDICINAL PRODUCTS FOR HUMAN USE) DELL'EMA.
Procedure di Ottenimento dell'AIC
12Procedure di ottenimento dell'AIC OVST ORFF OPERATOR ROM
Tipologie di Procedure Autorizzative
PROCEDURA AUTORIZZATIVA NAZIONALE MUTUO RICONOSCIMENTO DECENTRATA CENTRALIZZATA VALIDITA' SOLO UNO STATO MEMBRO UNO O PIÙ STATI MEMBRI DELL'UE UNO O PIÙ STATI MEMBRI DELL'UE TUTTI GLI STATI MEMBRI DELL'UE TEMPISTICA 210 GIORNI 90 GIORNI 210 GIORNI 210 GIORNI (MAX); ACCELERATA 150 GIORNI (MAX)
13Procedure di ottenimento dell'AIC OVST ORFF OPERATOR ROM
Confronto Procedure AIC
PROCEDURA AUTORIZZATIVA NAZIONALE MUTUO RICONOSCIMENTO DECENTRATA CENTRALIZZATA VALIDITA' SOLO UNO STATO MEMBRO UNO O PIÙ STATI MEMBRI DELL'UE UNO O PIÙ STATI MEMBRI DELL'UE TUTTI GLI STATI MEMBRI DELL'UE TEMPISTICA 210 GIORNI 90 GIORNI 210 GIORNI 210 GIORNI (MAX); ACCELERATA 150 GIORNI (MAX)
Procedura Nazionale AIC
14Procedure di ottenimento dell'AIC CRF OVS PERATOR ROM PROCEDURA NAZIONALE
- Valida nello stato membro che rilascia l'AIC.
- Le domande per la procedura nazionale devono rispettare gli stessi requisiti tecnici delle procedure comunitarie, la cui normativa di riferimento è la Direttiva n. 83 del Parlamento europeo e del Consiglio del 6 novembre 2001.
- In Italia, quest'ultima direttiva è recepita con il Decreto Legislativo n. 219 del 24 aprile 2006.
- Si conclude con la determina di autorizzazione e la pubblicazione sul sito AIFA degli stampati.
15Procedure di ottenimento dell'AIC OVST ORFF OPERATOR ROM
Riepilogo Procedure AIC
PROCEDURA AUTORIZZATIVA NAZIONALE MUTUO RICONOSCIMENTO DECENTRATA CENTRALIZZATA VALIDITA' SOLO UNO STATO MEMBRO UNO O PIÙ STATI MEMBRI DELL'UE UNO O PIÙ STATI MEMBRI DELL'UE TUTTI GLI STATI MEMBRI DELL'UE TEMPISTICA 210 GIORNI 90 GIORNI 210 GIORNI 210 GIORNI (MAX); ACCELERATA 150 GIORNI (MAX)
Procedura di Mutuo Riconoscimento (MRP)
16Procedure di ottenimento dell'AIC CRFF OVST PERATOR ROM PROCEDURA DI MUTUO RICONOSCIMENTO (MRP) DIRETTIVA N. 83 CE DEL PARLAMENTO EUROPEO E DEL CONSIGLIO DEL 6 NOVEMBRE 2001
- Consente l'uniformità delle Autorizzazioni Nazionali di Immissione in Commercio ed evita doppie valutazioni.
- Introduce la possibilità di ricorrere alla Comunità Europea (procedura di arbitrato) in caso di disaccordo tra Stati membri.
- Consente a un titolare che ha un'AIC legalmente valida di un prodotto presso uno Stato dell'UE di richiedere ad altri Stati dell'UE di riconoscere tale AIC.
- Fondata sul principio del riconoscimento della valutazione tecnica di un dossier, effettuata in uno Stato dell'UE, salvo non venga identificato un potenziale grave rischio per la salute pubblica.
Non hai trovato quello che cercavi?
Esplora altri argomenti nella Algor library o crea direttamente i tuoi materiali con l’AI.
